
Vol. 28 - Num. 111
Notas clínicas
La importancia de la anamnesis en la anemia hemolítica
Isabel Gordo Baztán a, Paula Morales Martín-Morab, Miren Paniagua Garcíab, Laura Lodosa Erdociainb, Fermín Rodríguez Pérezc, María Garatea Rodríguezd
aServicio de Urgencias de Pediatría. Hospital Universitario de Navarra. Pamplona. Navarra. España.
bMIR-Pediatría. Hospital Universitario de Navarra. Pamplona. Navarra. España.
cMIR-Pediatría. Hospital Universitario de Navarra. Pamplona. Navarra. España.
dServicio de Cardiología Pediátrica. Hospital Universitario de Navarra. Pamplona. Navarra. España.
Correspondencia: I Gordo. Correo electrónico: isabelgbaz@gmail.com
Cómo citar este artículo: Gordo Baztán I, Morales Martín-Mora P, Paniagua García M, Lodosa Erdociain L, Rodríguez Pérez F, Garatea Rodríguez M. La importancia de la anamnesis en la anemia hemolítica . Rev Pediatr Aten Primaria. 2026;28:351-4. https://doi.org/10.60147/e35284b6
Publicado en Internet: 28-09-2026 - Número de visitas: 132
Resumen
El déficit de glucosa-6-fosfato deshidrogenasa (G6PDH) es la enzimopatía eritrocitaria más frecuente a nivel mundial, con una herencia ligada al cromosoma X. La enzima G6PDH participa en la vía de las pentosas fosfato, fundamental para la protección frente al estrés oxidativo en los eritrocitos. Su déficit condiciona una mayor susceptibilidad a la hemólisis ante la exposición a determinados desencadenantes, como infecciones, fármacos o alimentos oxidantes, siendo las habas un desencadenante común, denominado favismo.
La presentación clínica es variable, desde episodios asintomáticos hasta anemia hemolítica grave con ictericia, coluria y compromiso hemodinámico. El diagnóstico se basa en la sospecha clínica, confirmándose mediante la determinación enzimática y el estudio morfológico de sangre periférica.
Se presenta el caso por la relevancia de una anamnesis dirigida ante una anemia hemolítica en la edad pediátrica, así como por la importancia de identificar factores desencadenantes potencialmente evitables.
Palabras clave
● Anemia hemolítica ● Favismo ● Glucosa-6-fosfato-deshidrogenasaINTRODUCCIÓN
El déficit de glucosa-6-fosfato deshidrogenasa (G6PDH) es una enzimopatía hereditaria frecuente que puede desencadenar episodios de anemia hemolítica aguda tras la exposición a agentes oxidantes, como determinados fármacos, infecciones o alimentos como las habas (favismo). Se presenta el caso de un lactante de 20 meses que acudió a Urgencias por febrícula, astenia e ictericia cutáneo-mucosa tras la ingesta reciente de habas, objetivándose una anemia hemolítica grave con repercusión hemodinámica que precisó la transfusión de un concentrado de hematíes. El diagnóstico se sospechó al rehistoriar a la familia, quienes referían el antecedente de ingesta de habas y se confirmó mediante estudio enzimático y frotis de sangre periférica con presencia de excentrocitos. Este caso destaca la importancia de una adecuada anamnesis y el reconocimiento precoz de los desencadenantes para evitar complicaciones potencialmente graves.
CASO CLÍNICO
Lactante de 20 meses que acude a Urgencias por febrícula (temperatura máxima de 38 °C) de dos días de evolución, asociando un vómito aislado, sin deposiciones diarreicas ni clínica respiratoria. El padre refería aumento de la coloración amarillenta cutánea y astenia. Presentaba disminución de la ingesta, con ritmo miccional y deposicional conservado, objetivándose en el momento de la consulta orina colúrica. Como antecedentes familiares a destacar, ambos padres eran primos carnales.
A su llegada presentaba el triángulo de evaluación pediátrica inestable por shock compensado, con taquicardia (170 latidos/minuto) y tensión arterial 96/54 mmHg, objetivándose palidez e ictericia cutáneo-mucosa sin hepatoesplenomegalia.
Se canalizó una vía periférica y se solicitó una analítica de sangre donde destacaba una anemia normocítica con hemoglobina de 6,3 g/dL (volumen corpuscular medio de 78 fL), asociada a leucocitosis de 27 900/mm3 (11 000 neutrófilos y 12 500 linfocitos) y trombocitosis de 785 000/mm3. El recuento de reticulocitos fue del 2,9%, indicativo de respuesta medular regenerativa. En la bioquímica destacaba una hiperbilirrubinemia indirecta de 5,5 mg/dL, compatible con proceso hemolítico. Las transaminasas, la función renal, albúmina e ionograma se encontraban dentro de la normalidad. Se objetivó una elevación de la proteína C reactiva a 123,9 mg/L y de la procalcitonina a 2,21 ng/ml, sugestivo de infección concomitante. Se solicito un estudio de coagulación (normal) y un test de Coombs con resultado negativo.
Rehistoriando a la familia, se identificó la ingesta de habas cocidas tres días antes del inicio del cuadro. El padre refería “mala tolerancia a las habas” en un tío paterno del paciente, lo que aumentó la sospecha de déficit de G6PDH.
Ante estos hallazgos y la repercusión hemodinámica de la anemia (taquicardia persistente), se administró transfusión de concentrado de hematíes a 15 ml/kg, observándose mejoría clínica con descenso de la frecuencia cardiaca y mejoría de la coloración mucocutánea. Además, se inició tratamiento antibiótico intravenoso con ceftriaxona a 75 mg/kg/día ante elevación de reactantes de fase aguda y la sospecha de una infección intercurrente.
La morfología de la extensión sanguínea era sugerente de déficit de G6PDH, ya que mostraba anisopoiquilocitosis con excentrocitos. El estudio enzimático confirmó el déficit de G6PDH. El paciente permaneció hemodinámicamente estable durante su estancia, con buen control de la fiebre y una adecuada evolución clínica.
Tras 17 horas de observación hospitalaria, fue dado de alta recomendándose un estudio familiar.
DISCUSIÓN
El déficit de G6PDH es una enfermedad hereditaria ligada al cromosoma X que afecta principalmente a varones, siendo más frecuente en poblaciones del área mediterránea, África y Asia. La enzima G6PDH protege a los eritrocitos frente al daño oxidativo mediante la producción de NADPH (nicotinamida adenina dinucleótido fosfato), necesario para mantener el glutatión en su forma reducida1-3.
Las manifestaciones clínicas son heterogéneas y abarcan desde pacientes asintomáticos hasta episodios graves de anemia hemolítica aguda. Los síntomas suelen aparecer entre 24 y 72 horas después de la exposición al agente desencadenante, e incluyen palidez, ictericia, coluria, cansancio, taquicardia e incluso insuficiencia renal aguda en los casos más graves1,2. Entre los factores precipitantes destacan las infecciones, determinados fármacos oxidantes y la ingesta de habas (favismo), como ocurrió en el presente caso4,5.
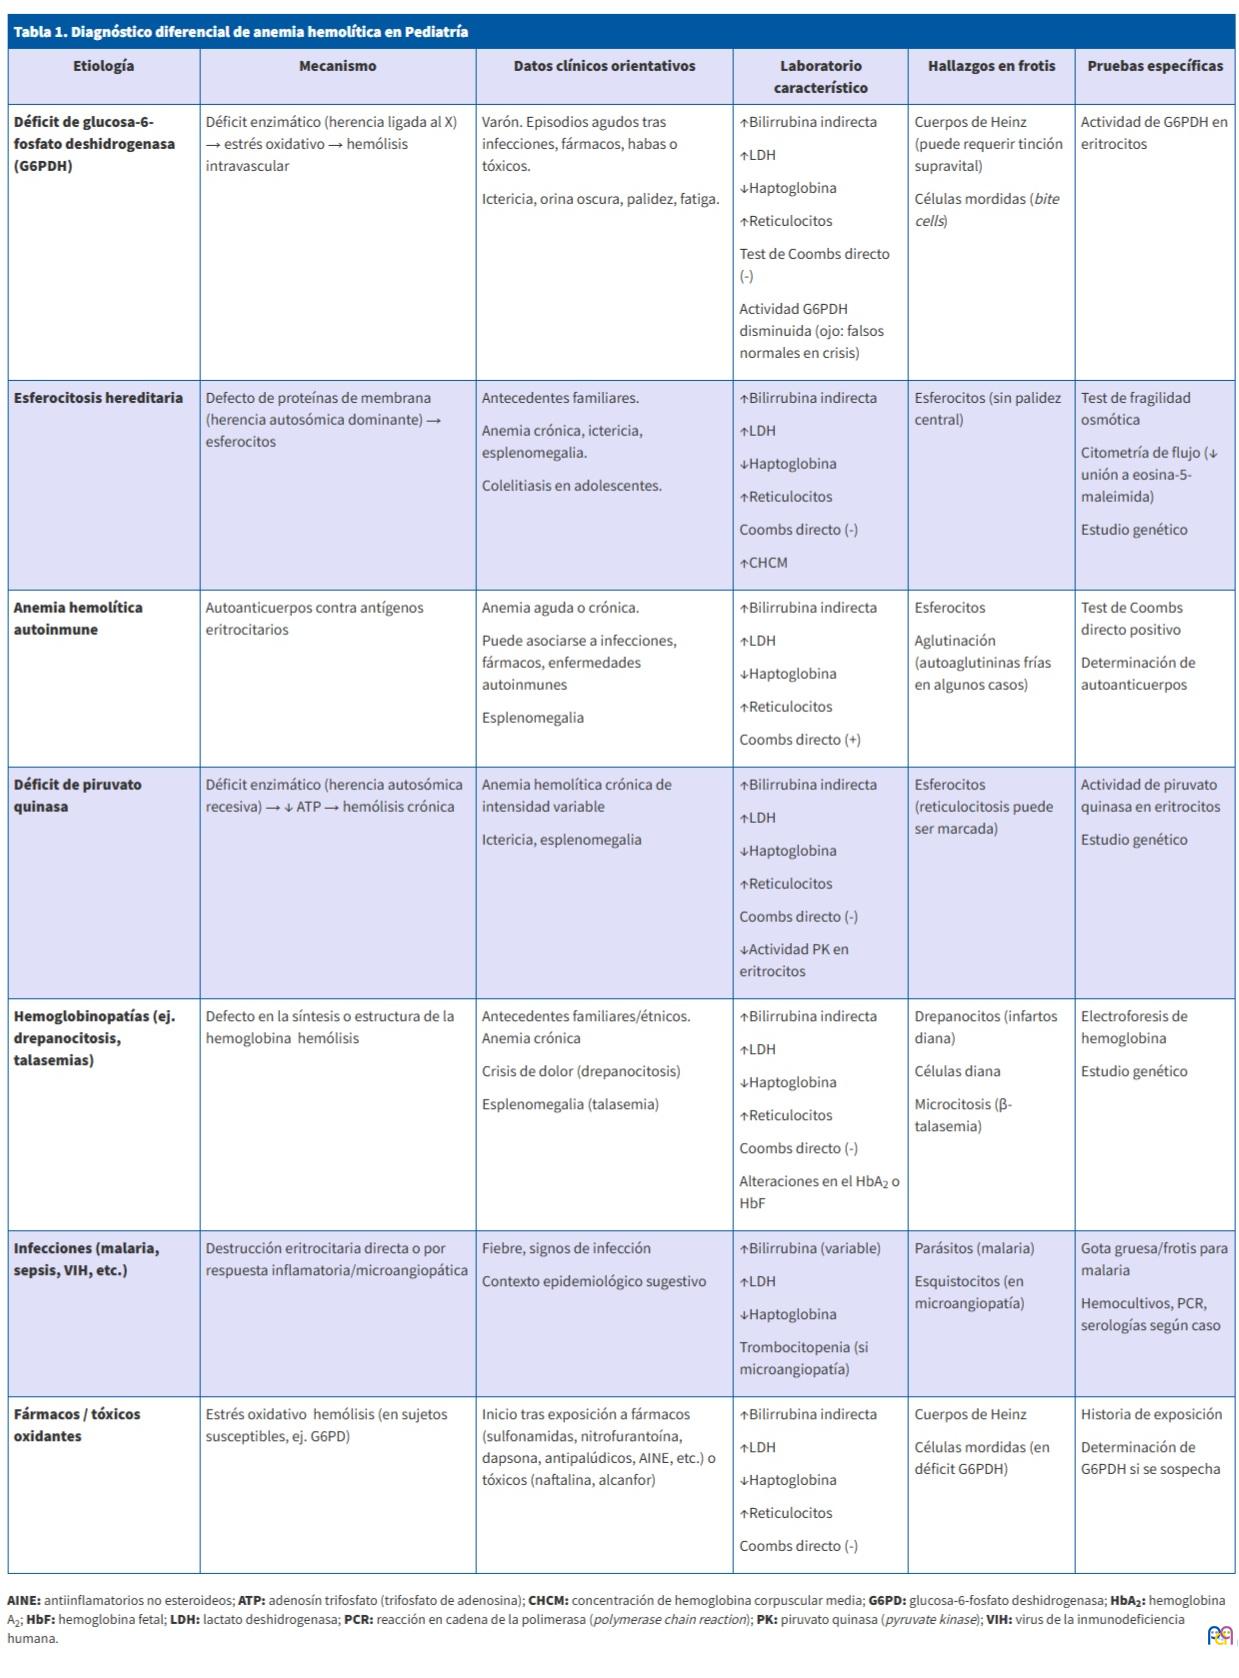
Ante un paciente pediátrico con anemia aguda e ictericia, el diagnóstico diferencial debe incluir otras causas de hemólisis. La combinación de anemia regenerativa, elevación de la bilirrubina indirecta y de la lactato deshidrogenasa, junto con la disminución de la haptoglobina, orienta hacia un proceso hemolítico. En el caso presentado, el hallazgo de excentrocitos en el frotis de sangre periférica es característico del estrés oxidativo eritrocitario y orienta hacia el diagnóstico. El test de Coombs negativo permite descartar una etiología inmune4,5.
La historia clínica detallada resulta fundamental para identificar posibles desencadenantes y dirigir el estudio etiológico. En la Tabla 1 se resume el diagnóstico diferencial de la anemia hemolítica en Pediatría.
| Tabla 1. Diagnóstico diferencial de anemia hemolítica en Pediatría | |||||
|---|---|---|---|---|---|
| Etiología | Mecanismo | Datos clínicos orientativos | Laboratorio característico | Hallazgos en frotis | Pruebas específicas |
| Déficit de glucosa-6-fosfato deshidrogenasa (G6PDH) | Déficit enzimático (herencia ligada al X) → estrés oxidativo → hemólisis intravascular |
Varón. Episodios agudos tras infecciones, fármacos, habas o tóxicos. Ictericia, orina oscura, palidez, fatiga. |
↑Bilirrubina indirecta ↑LDH ↓Haptoglobina ↑Reticulocitos Test de Coombs directo (-) Actividad G6PDH disminuida (ojo: falsos normales en crisis) |
Cuerpos de Heinz (puede requerir tinción supravital) Células mordidas (bite cells) |
Actividad de G6PDH en eritrocitos |
| Esferocitosis hereditaria |
Defecto de proteínas de membrana (herencia autosómica dominante) → esferocitos |
Antecedentes familiares. Anemia crónica, ictericia, esplenomegalia. Colelitiasis en adolescentes. |
↑Bilirrubina indirecta ↑LDH ↓Haptoglobina ↑Reticulocitos Coombs directo (-) ↑CHCM |
Esferocitos (sin palidez central) |
Test de fragilidad osmótica Citometría de flujo (↓ unión a eosina-5-maleimida) Estudio genético |
| Anemia hemolítica autoinmune |
Autoanticuerpos contra antígenos eritrocitarios |
Anemia aguda o crónica. Puede asociarse a infecciones, fármacos, enfermedades autoinmunes Esplenomegalia |
↑Bilirrubina indirecta ↑LDH ↓Haptoglobina ↑Reticulocitos Coombs directo (+) |
Esferocitos Aglutinación (autoaglutininas frías en algunos casos) |
Test de Coombs directo positivo Determinación de autoanticuerpos |
| Déficit de piruvato quinasa |
Déficit enzimático (herencia autosómica recesiva) → ↓ ATP → hemólisis crónica |
Anemia hemolítica crónica de intensidad variable Ictericia, esplenomegalia |
↑Bilirrubina indirecta ↑LDH ↓Haptoglobina ↑Reticulocitos Coombs directo (-) ↓Actividad PK en eritrocitos |
Esferocitos (reticulocitosis puede ser marcada) |
Actividad de piruvato quinasa en eritrocitos Estudio genético |
| Hemoglobinopatías (ej. drepanocitosis, talasemias) |
Defecto en la síntesis o estructura de la hemoglobina hemólisis |
Antecedentes familiares/étnicos. Anemia crónica Crisis de dolor (drepanocitosis) Esplenomegalia (talasemia) |
↑Bilirrubina indirecta ↑LDH ↓Haptoglobina ↑Reticulocitos Coombs directo (-) Alteraciones en el HbA2 o HbF |
Drepanocitos (infartos diana) Células diana Microcitosis (β-talasemia) |
Electroforesis de hemoglobina Estudio genético |
| Infecciones (malaria, sepsis, VIH, etc.) |
Destrucción eritrocitaria directa o por respuesta inflamatoria/microangiopática |
Fiebre, signos de infección Contexto epidemiológico sugestivo |
↑Bilirrubina (variable) ↑LDH ↓Haptoglobina Trombocitopenia (si microangiopatía) |
Parásitos (malaria) Esquistocitos (en microangiopatía) |
Gota gruesa/frotis para malaria Hemocultivos, PCR, serologías según caso |
| Fármacos / tóxicos oxidantes |
Estrés oxidativo hemólisis (en sujetos susceptibles, ej. G6PD) |
Inicio tras exposición a fármacos (sulfonamidas, nitrofurantoína, dapsona, antipalúdicos, AINE, etc.) o tóxicos (naftalina, alcanfor) |
↑Bilirrubina indirecta ↑LDH ↓Haptoglobina ↑Reticulocitos Coombs directo (-) |
Cuerpos de Heinz Células mordidas (en déficit G6PDH) |
Historia de exposición Determinación de G6PDH si se sospecha |
El manejo consiste en retirar el desencadenante, tratar la infección concomitante si existe y realizar un soporte transfusional en casos de anemia grave o compromiso hemodinámico. Es fundamental la educación familiar sobre sustancias potencialmente hemolíticas para prevenir recurrencias.
CONCLUSIÓN
El déficit de G6PDH debe considerarse en el diagnóstico diferencial de todo niño que presente anemia hemolítica aguda e ictericia, especialmente cuando exista el antecedente reciente de infección, exposición a fármacos oxidantes o ingesta de habas. La Atención Primaria desempeña un papel clave tanto en la sospecha diagnóstica precoz como en la identificación de factores desencadenantes mediante una adecuada anamnesis. El reconocimiento temprano de esta entidad permite evitar pruebas innecesarias, instaurar medidas de soporte de forma precoz y proporcionar educación sanitaria a las familias para prevenir nuevos episodios hemolíticos potencialmente graves.
CONFLICTO DE INTERESES
Los autores declaran no presentar conflictos de intereses en relación con la preparación y publicación de este artículo.
RESPONSABILIDAD DE LOS AUTORES
Todos los autores han contribuido de forma equivalente en la elaboración del manuscrito publicado.
Los autores confirman que tienen el consentimiento de los padres/tutores para publicar información de su hijo/a.
ABREVIATURAS
G6PDH: glucosa 6 fosfato deshidrogenasa · NADPH: nicotinamida adenina dinucleótido fosfato.
BIBLIOGRAFÍA
- Luzzatto l, Ally M, Notaro R. Glucose-6-phosphate dehydrogenase deficiency. Blood. 2020;136(11):1225-40. https://doi.org/10.1155/2025/1938644
- Almasri G, AlAnazi A, Rahim K, Faqeehi H, Albatati S, Alzabali S. Glucose-6-Phosphate Dehydrogenase Deficiency Presenting as Atypical Hemolytic Uremic Syndrome: A Case Series and Literature Review. Case Rep Nephrol. 2025;2025:1938644. https://doi.org/10.1155/crin/1938644
- WHO Working Group. Glucose-6-phosphate dehydrogenase deficiency. Bull World Health Organ. 1989;67(6):601-11.
- Mason PJ, Bautista JM, Gilsanz F. G6PD deficiency: the genotype-phenotype association. Blood Rev. 2007;21(5):267-83. https://doi.org/10.1016/j.blre.2007.05.002
- Cappellini MD, Fiorelli G. Glucose-6-phosphate dehydrogenase deficiency. Lancet. 2008;371(9606):64-74. https://doi.org/10.1016/S0140-6736(08)60073-2